
FDA近期同時把老藥新用與醫療AI放進藥物開發政策討論。對患者與台灣生技業者來說,這代表既有安全資料與AI模型可能協助縮短前期探索,卻不代表新適應症已經獲准,或可以跳過人體試驗。真正要看的,是資料能否串成一條可驗證、可審查的證據鏈。
一、FDA為何重新把老藥新用放進未滿足醫療需求政策
2026年5月11日,FDA宣布就「以老藥新用回應未滿足醫療需求」徵求意見,範圍包括可能已有足夠證據的候選藥物、具初步臨床資料的藥物,以及由人工智慧或機器學習產生初步前臨床資料的候選藥物。
FDA的政策訊息是建立候選藥物與更新標籤的評估管道,不是直接替任何藥品核准新適應症。既有安全資料能提供開發起點,療效與新風險仍須以適當證據確認。
FDA公告提到,新適應症可能是不同疾病,也可能是原有藥物用於新的族群。政策特別關注慢性病、神經退化疾病、男女健康、物質使用障礙與罕見疾病等未滿足醫療需求,並希望蒐集患者、臨床人員、研究者與其他利害關係人的意見。
老藥新用的優勢,在於藥物已有部分人體使用經驗、藥理與安全性資訊可供整理。可沿用的內容可能包括已知不良反應、禁忌或警語、藥動學資料,以及製劑與製程資料。這些資料有機會減少重複探索,讓研究資源更集中於新疾病與新族群的關鍵問題。
FDA局長Marty Makary在公告中表示,許多患者仍缺乏有效治療選項;藥物再定位可更充分運用既有科學資料,為有需求的患者尋找治療選項。這段話描述的是政策目標,不是個別藥物的療效結論。
二、既有安全資料能縮短哪些藥物開發環節
既有安全資料可協助研究者界定已知風險與設計早期試驗,但能否外推,要看新適應症的疾病、劑量、療程、族群與合併用藥是否相近。
同一成分換到不同疾病,暴露時間可能變長,病人的肝腎功能、年齡與共病也可能不同。原本可接受的風險,在另一個疾病族群或劑量下可能需要重新評估。孕婦、兒童、慢性病患者與長期服藥者,尤其不能只以原適應症的安全資料推論。
療效證據的要求也會隨適應症改變。病例報告、觀察性研究或真實世界資料可以形成訊號,協助研究者提出問題;它們容易受到選擇偏差、混雜因子與治療方式差異影響,通常還不足以單獨證明療效。前瞻性人體研究、適當對照組與具臨床意義的終點,仍是評估新適應症的重要基礎。
新適應症還可能涉及新的劑量、給藥頻率、治療期間與合併用藥。藥物交互作用、族群適用性與暴露量,應在研究設計與審查過程重新確認。AI模型、真實世界資料與臨床資料各自回答不同問題,不能互相替代。
| 證據或資料 | 可協助回答的問題 | 仍需補上的確認 |
|---|---|---|
| 原適應症安全資料 | 已知不良反應與風險管理重點是什麼 | 新族群、新劑量與長期暴露是否改變風險 |
| 病例、觀察性或真實世界資料 | 是否出現值得研究的療效訊號 | 對照組、混雜因子與前瞻性試驗 |
| AI預測或機轉推論 | 哪些藥物、靶點或族群值得優先研究 | 外部驗證、可重現性與人體臨床終點 |
三、AI如何加速藥物再定位,又如何走出證據黑箱
AI可用於候選藥物篩選、疾病靶點配對、機轉推論、試驗設計與資料分析,角色是縮小研究範圍與生成可檢驗假說,不能把預測結果直接當成核准依據。
FDA 2023年發布、2025年修訂的AI與機器學習討論文件,列出藥物靶點辨識、化合物篩選與設計、受試者招募、劑量最佳化及臨床試驗資料分析等應用。這些應用說明AI能介入開發流程的不同位置,也同時提醒相關文件是討論與徵求意見用途,並非針對特定模型的核准背書。
從研究流程看,模型可以把藥物分子、疾病表型、基因表現或既有文獻放在同一個分析框架,找出人力難以逐一檢查的關聯。研究團隊接著要把關聯轉成可測試的機轉假說,確認資料來源、建立獨立驗證集,再以細胞、動物或人體研究檢查預測是否成立。
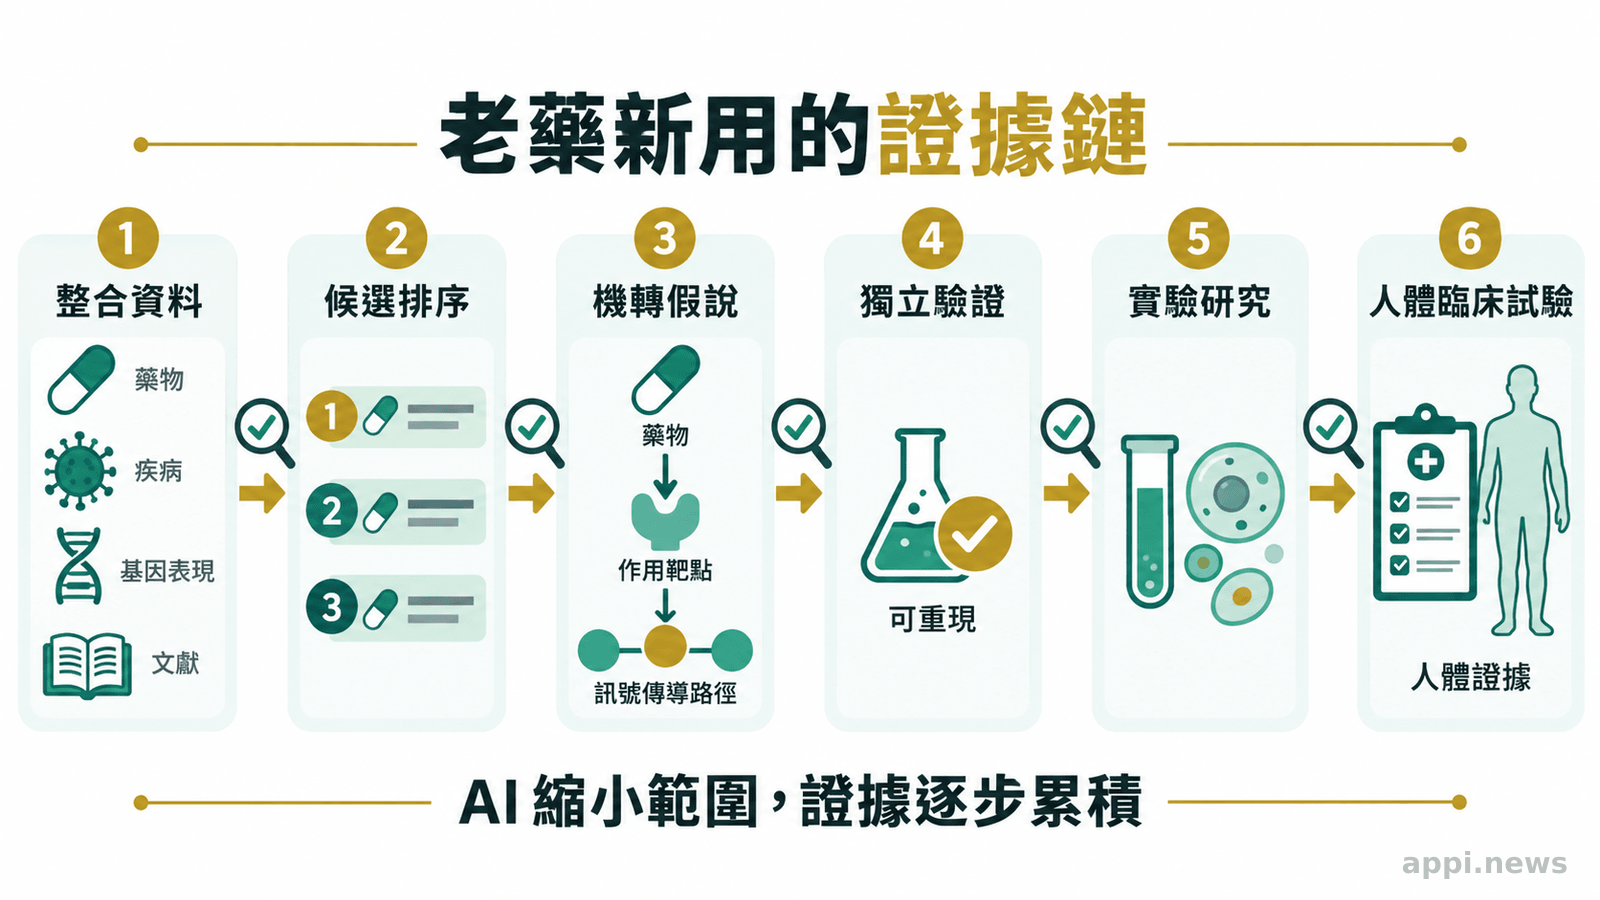
FDA與歐洲藥品管理局共同提出的良好AI實務原則,將以人為中心、風險導向、清楚界定使用情境、資料治理、模型效能評估、生命週期管理與必要資訊揭露列為重點。
四、醫療AI要進入藥品審查,需要哪些可解釋性證據
可解釋性不只是在報告裡展示模型如何運算,還要說清楚模型被用來回答哪個問題、使用什麼資料、在哪些族群與條件下有效,以及輸出如何被人員檢查與限制。
FDA 2025年AI草案提出風險導向的可信度評估框架,核心是先定義模型的特定使用情境,再依該情境判斷需要多少驗證。用AI協助整理文獻,與用AI預測臨床療效、挑選受試者或支持劑量決策,對錯誤的容忍度不同,所需的驗證強度也不會相同。
可提交的證據至少應包括資料來源與納入排除規則、標註方法、訓練與測試分離方式、模型版本、效能指標、失敗案例與偏差分析。若資料主要來自單一醫院、單一族群或特定疾病階段,外部驗證便格外重要。模型更新後,還要重新檢查效能是否改變。
對讀者而言,看到「AI發現某藥可治某病」時,應先問它處於哪一個證據階段:電腦模擬、細胞或動物研究、回溯性資料、早期人體試驗,還是已有具對照設計的臨床結果。階段不同,能支持的結論也不同。AI產生的候選名單,距離藥品標籤更新仍有多道關卡。
五、回到台灣:新適應症仍要通過哪些臨床與審查關卡
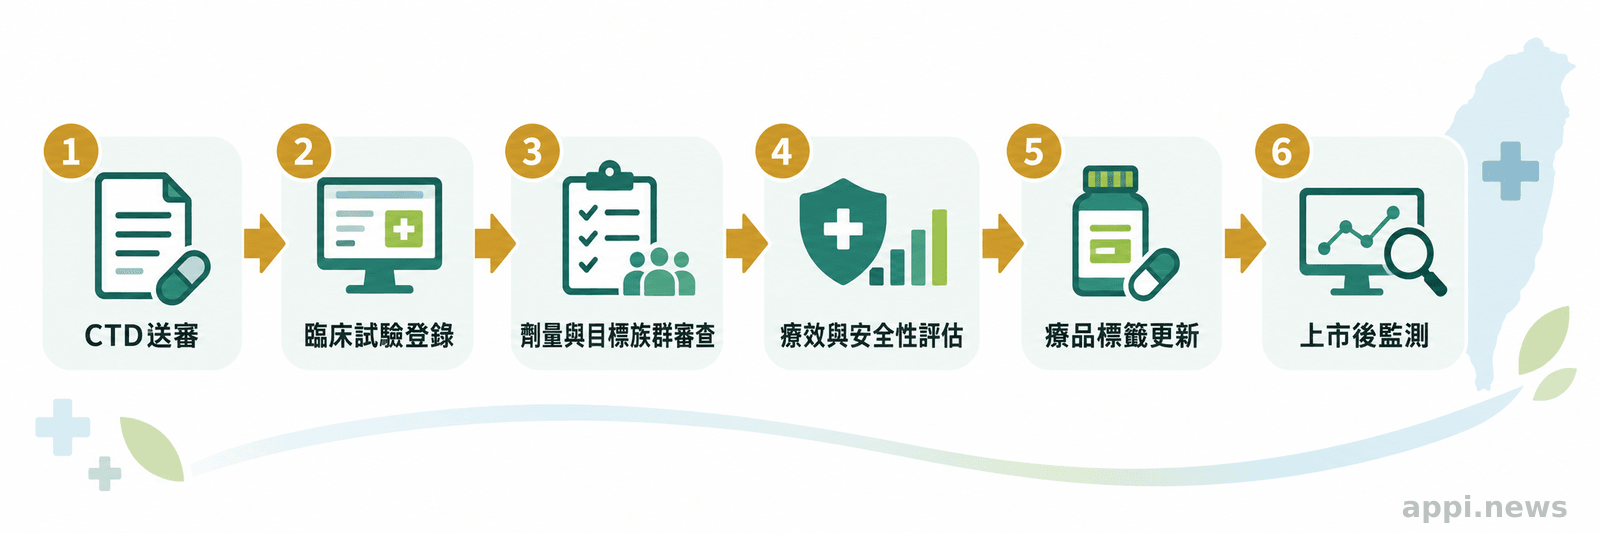
在台灣,新適應症仍要依藥品查驗登記與臨床試驗規範準備資料,確認療效、安全性、劑量、族群與標籤內容;國外資料能否外推,也要看試驗設計與台灣適用性。
食藥署說明,藥品查驗登記資料採通用技術文件(CTD)格式呈現,內容分為行政資料、摘要、品質、非臨床與臨床資料等模組。對老藥新用而言,原有品質與部分非臨床資料可能成為基礎,但新適應症的臨床研究與安全性分析仍要對準新的治療主張。
台灣食藥署自2025年起要求經核准的藥品臨床試驗計畫,在台灣藥品臨床試驗資訊網公開試驗委託者、試驗藥品、適應症、階段、預計期間、主要納入與排除條件及預計人數。這讓讀者與研究團隊可以回到正式登錄資料,核對一則老藥新用消息究竟仍在研究、已進入哪個階段,或是否已有公開結果。
若涉及孕婦、兒童、慢性病患者或長期服藥者,不能依網路文章或AI推薦自行停藥、換藥,或自行使用尚未核准的新適應症。新適應症可能改變劑量、療程與交互作用風險,應以正式仿單、臨床試驗資訊與主管機關審查結果為準。
- FDA目前釋出的老藥新用訊息是徵詢與政策方向,不等於特定藥物或適應症已獲核准。
- 既有安全資料可作為開發基礎,不能直接證明新疾病、新族群或新劑量的療效與安全性。
- AI適合協助篩選候選藥物與生成研究假說,判斷可信度仍要看使用情境、資料治理、外部驗證與人體臨床證據。
- 查閱台灣藥品臨床試驗資訊、正式仿單與食藥署審查資料,比只看「AI發現新療法」的標題更能判讀進度。
常見問題
Q1:老藥新用是不是代表藥物已經證明能治另一種疾病?
不是。老藥新用是研究與開發方向,既有資料可提供線索與安全性基礎,新適應症仍須完成相應的臨床與審查程序。
Q2:AI找到候選藥物後,下一步是什麼?
研究團隊要確認資料品質與模型表現,把預測轉成可驗證的機轉假說,再透過前臨床或人體研究檢查療效與風險。
Q3:既有安全資料可以完全取代新試驗嗎?
通常不能一概而論。疾病、族群、劑量、療程與合併用藥不同時,原有安全資料的外推範圍就可能受限。
Q4:台灣讀者要去哪裡查臨床試驗進度?
可查詢台灣藥品臨床試驗資訊網,並對照試驗適應症、階段、納入條件、預計人數與後續正式結果。
參考來源
- U.S. Food and Drug Administration (2026). *FDA Advances Drug Repurposing to Address Unmet Medical Needs
- U.S. Food and Drug Administration (2025). *Considerations for the Use of Artificial Intelligence To Support Regulatory Decision-Making for Drug and Biological Products | FDA
- U.S. Food and Drug Administration (2025). *Guiding Principles of Good AI Practice in Drug Development
- U.S. Food and Drug Administration (2025). *Using Artificial Intelligence & Machine Learning in the Development of Drug and Biological Products: Discussion Paper and Request for Feedback
- 衛生福利部食品藥物管理署 (2024). 藥品相關公告 - 正式公告 - 政策/法規/公告專區 - 藥品 - 業務專區 - 衛生福利部食品藥物管理署
- 衛生福利部食品藥物管理署 (2012). 通用技術文件(CTD)格式
- GeneOnline News (2026). FDA推動老藥新用 應對未滿足醫療需求


